
Maladie de Fabry
- La maladie de Fabry est une affection héréditaire évolutive liée au chromosome X, provoquée par un déficit en enzyme alpha-galactosidase A (α-GAL A)1.
- Il s’agit d’un trouble multisystémique qui peut finir par causer des lésions irréversibles et parfois invalidantes aux reins, au cœur et au cerveau1,2.
Quels sont les symptômes de la maladie de Fabry?
La maladie de Fabry touche plusieurs parties du corps et on la confond souvent avec d’autres affections. Soyez à l’affût des manifestations et des symptômes révélateurs de la maladie de Fabry.
Aperçu des symptômes de la maladie de Fabry1,3,4
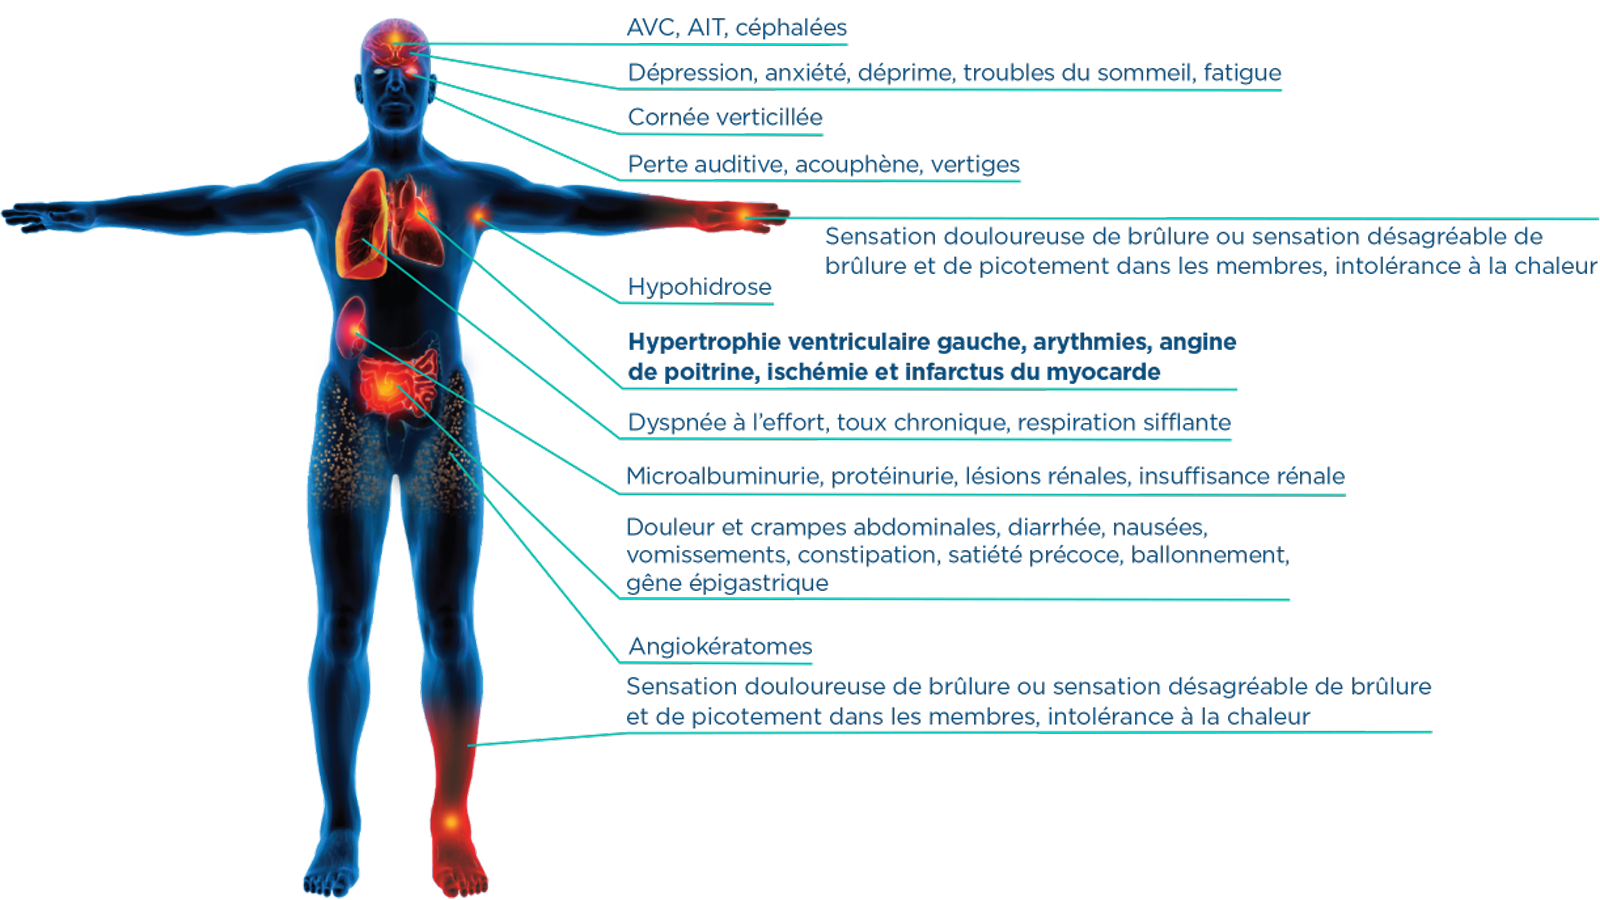
AIT = accident ischémique transitoire; AVC = accident vasculaire cérébral
D’après une étude américaine ayant porté sur 2848 patients inscrits au registre de la maladie de Fabry :
L’espérance de vie était de 58,2 ans chez les hommes (contre 74,7 ans dans la population générale) et de 75,4 ans chez les femmes (contre 80,0 ans dans la population générale)*.
Si vous soupçonnez qu’un de vos patients est atteint de la maladie de Fabry, agissez.
Voici les tests de dépistage de la maladie de Fabry
* Les données des 2848 patients inscrits au registre de la maladie de Fabry ont été compilées par des méthodes de statistique descriptive. L’espérance de vie à la naissance a été comparée à celle de la population générale aux États-Unis.
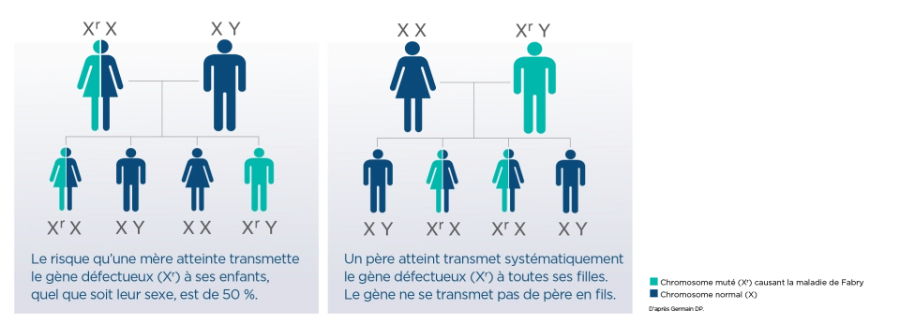
Comment la maladie de Fabry se transmet-elle?
Expliquer la transmission héréditaire de la maladie de Fabry aux patients et à leur famille : la transmission est liée au chromosome X; elle n'est pas récessive1
Quels sont les indices cliniques révélateurs?
Êtes-vous à l’affût de la maladie de Fabry?
Vous jouez un rôle majeur dans le dépistage de cette maladie génétique évolutive qui change souvent le cours d’une vie.
Les manifestations cliniques de la maladie de Fabry comprennent l’AVC, les myocardiopathies et l’insuffisance rénale6.
Selon une étude réalisée à partir de 67 articles sur le dépistage de la maladie de Fabry publiés entre 1995 et 2017 (n = 51 363) et versés dans des bases de données en ligne, la prévalence de cette maladie chez les patients ayant affiché les manifestations ci-dessous se chiffrait à7
~0.13 %
chez les victimes d’un AVC
~0,18 %
chez les patients atteints d’une insuffisance rénale au stade terminal
Quelles sont les caractéristiques distinctives de la maladie de Fabry⁸?
L'accumulation de GL-3 et le déficit en alpha-galactosidase A (α-GAL A)
- La maladie de Fabry est causée par des mutations du gène GLA codant pour l’alpha-galactosidase, qui entraînent un déficit en enzyme alpha-galactosidase A (α-GAL A)8.
- Ce déficit entraîne l’accumulation intracellulaire progressive et continue de globotriaosylcéramide (GL-3) et de sa forme désacétylatée (lyso-GL3) dans tout l’organisme8,9.
- Le GL-3 commence à s’accumuler in utero et à la longue, cette surcharge peut entraîner des complications engageant le pronostic vital, qui surviennent habituellement durant la vingtaine, la trentaine ou la quarantaine10.
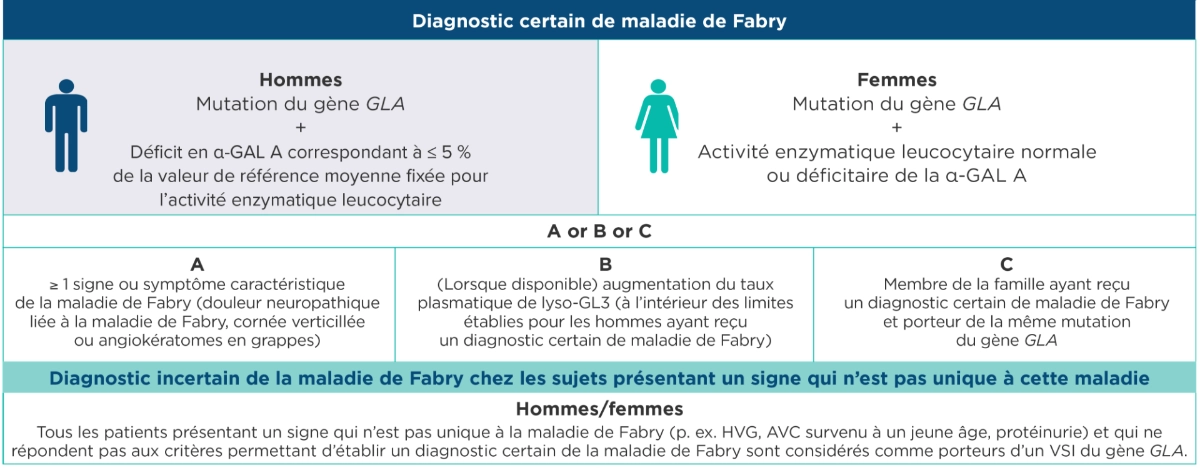
D’après Smid BE, et al.
α-GAL A = enzyme alpha-galactosidase A lysosomale; Gb3 = globotriaosylsphingosine; GLA = gène codant pour l’α-galactosidase A; HVG = hypertrophie ventriculaire gauche (épaisseur maximale de la paroi : > 12 mm); mutation du gène GLA = anomalie dans le gène GLA; VSI = variant de signification indéterminée, correspondant à une mutation du gène GLA dont l’importance clinique est inconnue parce qu’il ne permet pas de poser un diagnostic certain de la maladie de Fabry au regard des critères établis
Chez les patients dont le diagnostic de maladie de Fabry est incertain, qui présentent des signes tels qu’une HVG, une insuffisance rénale ou une protéinurie, l’étalon de référence pour poser un diagnostic de maladie de Fabry est la détection de signes caractéristiques dans l’organe touché.
Veuillez consulter les lignes directrices pour prendre connaissance des recommandations détaillées.

Étudiez les indices cliniques révélateurs propres aux diverses spécialités médicales
Recommandations concernant les implications cardiaques de la maladie de Fabry12
- Il est recommandé de procéder à une échocardiographie bidimensionnelle et à un écho-doppler cardiaque chez tous les patients à leur première visite clinique, dès que de nouveaux symptômes se manifestent et tous les 12 à 24 mois.
- Chez les patients symptomatiques atteints d’une HVG, il est recommandé de procéder à un écho-doppler cardiaque à l’effort, en position debout, assise ou semi-allongée pour permettre de détecter une obstruction inductible de la voie d’éjection VG et une régurgitation mitrale induite par l’effort.
Lorsque c’est possible, envisagez d’avoir recours à l’IRM cardiaque plutôt qu’à l’échocardiographie.
Veuillez consulter les lignes directrices pour prendre connaissance des recommandations détaillées.
HVG = hypertrophie ventriculaire gauche; VG = ventriculaire gauche

Visualisation de cas de myocardiopathies à l’aide de techniques d’imagerie
Les myocardiopathies liées à la maladie de Fabry comprennent l’hypertrophie ventriculaire gauche (HVG) et la myocardiopathie hypertrophique (CMH).
Les clichés d’imagerie cardiaque peuvent comprendre les suivants14
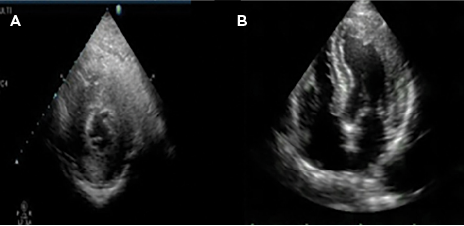
Hypertrophie ventriculaire concentrique mise au jour par échocardiographieHypertrophie ventriculaire visible sur l’échocardiogramme; coupe partant du ventricule gauche (A) et coupe apicale 4 cavités (B)
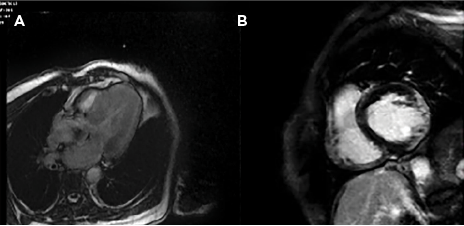
Myocardiopathie hypertrophique mise au jour par IRM cardiaque
Myocardiopathie hypertrophique et hyper-rehaussement de la paroi ventriculaire gauche mis au jour par IRM du cœur (en T1)
Patient véritablement atteint de la maladie de Fabry. Peut ne pas être représentatif de tous les patients.
D’après Serra, W et Marziliano, N.
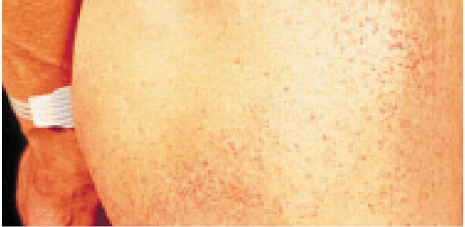
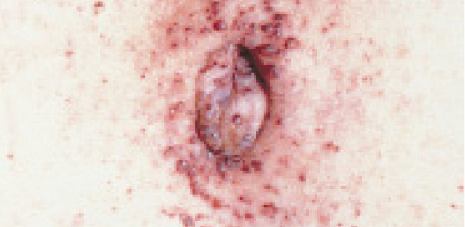
Images reproduites avec l’autorisation de Robert Desnick, M.D
Les angiokératomes ont l’aspect de petites élevures cutanées lie-de-vin, regroupées en grappes et ne disparaissant pas à la pression. Dans les cas de maladie de Fabry, ils apparaissent habituellement durant l’enfance, entre le nombril et les cuisses1,2.
Autres manifestations cutanées1
- Télangiectasies
- Hypohidrose/anhidrose
- Lymphœdème
Parmi les 2446 patients d’un registre, 138 ont été victimes d’un AVC. Or il a été démontré que l’AVC est souvent la première manifestation clinique majeure à frapper les patients atteints de la maladie de Fabry15*.
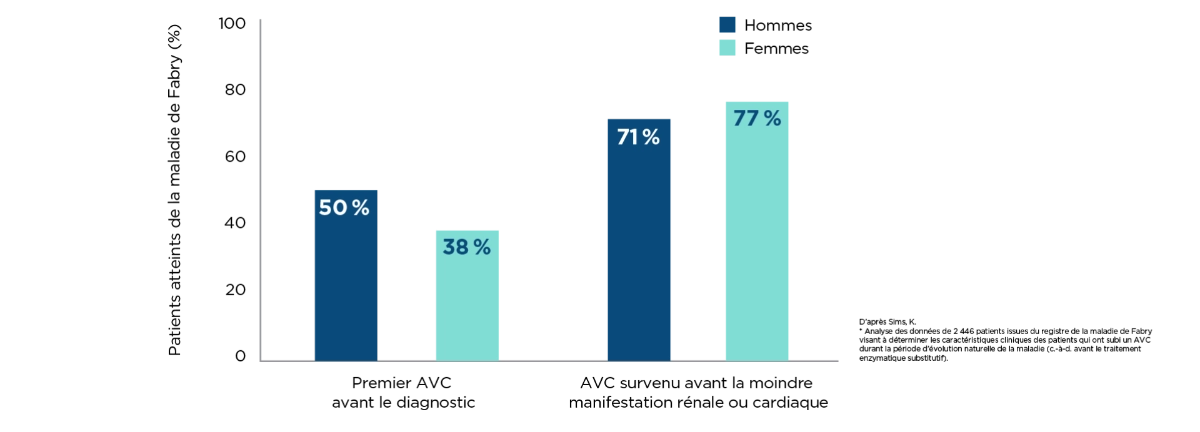
Âge médian des patients atteints de la maladie de Fabry lors de leur premier AVC15
39 ans
46 ans
Risque d’AVC chez les patients atteints de la maladie de Fabry par rapport à la population générale15 (patients de 35 à 45 ans)
4,89 AVC par tranche de 1000 années-personnes de suivi chez les hommes
1,83 AVC par tranche de 1000 années-personnes de suivi chez les femmes
Autres manifestations neurologiques1
- Douleur
- Anomalies auditives
- Lésions de la substance blanche
D’après Sims, K.
* Analyse des données de 2 446 patients issues du registre de la maladie de Fabry visant à déterminer les caractéristiques cliniques des patients qui ont subi un AVC durant la période d’évolution naturelle de la maladie (c.-à-d. avant le traitement enzymatique substitutif).
Les analyses histopathologiques du tissu rénal peuvent révéler:
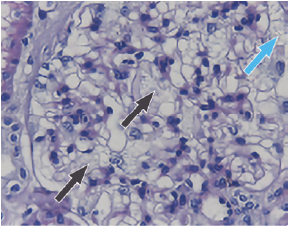
Atteinte des podocytes
Vacuolisation des cellules mésangiales et des podocytes. Flèches noires : cellules mésangiales; flèches bleues : podocytes.
D'après Rozenfeld, PA, et al.17
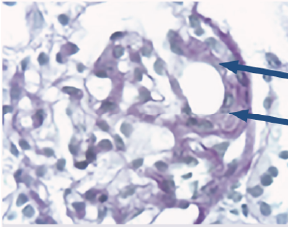
Sclérose glomérulaire
Premiers signes de glomérulosclérose segmentaire et focale. Les flèches pointent vers le glomérule atteint.
D’après Tøndel, C, et al.18
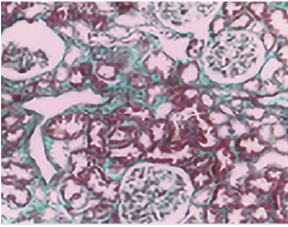
Fibrose tubulaire interstitielle
Fibrose interstitielle bénigne mise au jour par coloration trichrome de Mallory. Les érythrocytes et le tissu sont en rouge, et la fibrose, en bleu.
D’après Rozenfeld, PA, et al.17
Patient véritablement atteint de la maladie de Fabry. Peut ne pas être représentatif de tous les patients.
- Cornée verticillée
- Cataractes capsulaires postérieures se présentant sous forme de fins rayons de dépôt blanchâtre granulaire (cataracte de Fabry)
- Dilatation anévrismale des veinules à paroi mince de la conjonctive
- Tortuosité et angulation légères ou marquées des vaisseaux de la rétine
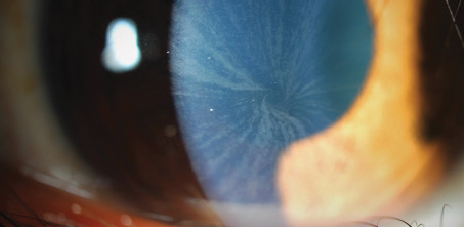
Cornée verticillée et opacité cornéenne caractéristiques de la maladie de Fabry
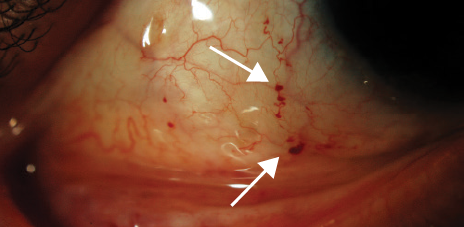
Tortuosité des vaisseaux rétiniens
Images utilisées avec l’autorisation de Langis Michaud, O.D., M. Sc., FAAO (Dipl).
Comment la maladie de Fabry est-elle diagnostiquée?
En vertu des recommandations consensuelles, le diagnostic certain de maladie de Fabry se définit comme suit12
- Mutation du gène GLA et activité enzymatique de la α-GAL A ≤ 5 % (leucocytes, moyenne de la valeur de référence, hommes seulement)
- ≥ 1 signe ou symptôme caractéristique de la maladie de Fabry (douleur neuropathique, cornée verticillée, angiokératome) ou augmentation du taux plasmatique de lyso-GL3 (à l’intérieur des limites classiques établies pour les hommes ou membres de la famille ayant reçu un diagnostic certain de maladie de Fabry)
- Étalon de référence : surcharge caractéristique observée dans une pièce biopsique endomyocardique examinée au microscope électronique
Les sujets présentant une HVG qui ne répondent pas à ces critères sont considérés comme porteurs d’un VSI et leur diagnostic reste incertain.
Selon une analyse des données collectées dans le registre américain des patients atteints de la maladie de Fabry (n = 2236) pendant une période ayant pris fin en 2007, l’âge médian à l’apparition des symptômes se situait à 13 ans chez les femmes et à 9 ans chez les hommes.
Tant chez les hommes que chez les femmes, il s’est écoulé au moins 15 ans entre l’apparition des symptômes et l’établissement du diagnostic de maladie de Fabry.
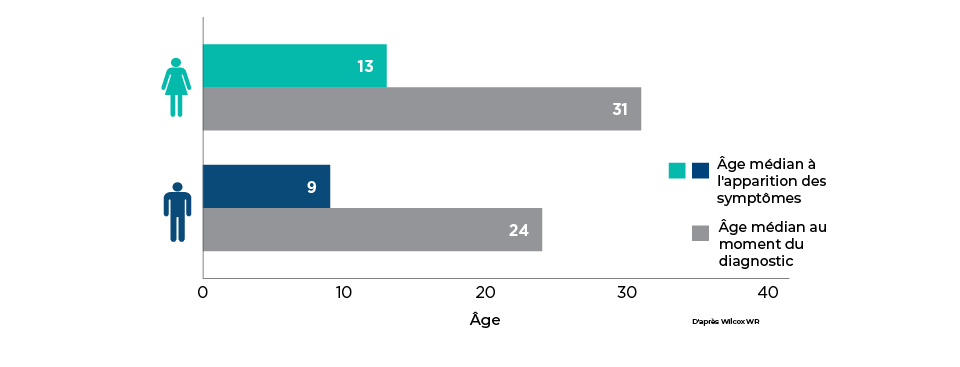
Options et processus pour les tests de dépistage génétique de la maladie de Fabry
Analyse de sang séché pour dépister la maladie de Fabry
Si vous soupçonnez un cas de maladie de Fabry, vous pouvez soumettre votre patient à une mesure de l’activité enzymatique de l’α-glucosidase A à partir de gouttes de sang séché. Si l’activité enzymatique est faible, il est possible de réutiliser le même échantillon de sang pour la recherche de biomarqueurs ou pour le séquençage d’un seul gène1,21.
Batterie de tests pour la CMH
En présence d’une hypertrophie ventriculaire gauche (HVG) non caractérisée, il est possible d’orienter votre patient vers votre centre de génétique cardiovasculaire de référence ou vers un laboratoire externe pour qu’il y subisse un test de dépistage génétique de la myocardiopathie hypertrophique (MCH)1,21.
Panel et séquençage du gène GLA pour la maladie de Fabry
Une analyse de l’ADN visant à déceler des mutations du gène GLA s’impose chez les femmes pour confirmer le diagnostic de maladie de Fabry1,21.
Dépistage familial et dépistage en cascade pour la maladie de Fabry
Comme la maladie de Fabry est une affection liée au chromosome X fortement héréditaire, la réalisation de tests de dépistage chez les membres de la famille pourrait permettre de détecter la maladie tôt chez ceux qui en seraient atteints sans le savoir1,21,22.
Pour chaque cas index diagnostiqué, on trouve la maladie chez 5 autres membres de la famille en moyenne22.
Sanofi offre gratuitement des tests de dépistage de la maladie de Fabry aux médecins canadiens.
Pour obtenir de plus amples renseignements, veuillez nous envoyer un courriel ici.
Centres experts régionaux de la maladie de Fabry
Libre à vous aussi d’orienter vos patients vers un centre expert régional aux fins de diagnostic, de traitement et de suivi.
Cliquez sur votre région pour obtenir les coordonnées propres à votre province.
CENTRE EXPERT RÉGIONAL DE LA MALADIE DE FABRY DES PROVINCES ATLANTIQUES
Halifax
Centre des sciences de la santé Queen Elizabeth II
Dr Michael West – néphrologue
Coordonnées :
Téléphone : 1 877 998-9797
Télécopieur : 902 473-8099
Courriel : michael.west@nshealth.ca
Centre de recherche clinique
5790, University Avenue, salle B06
Halifax (Nouvelle-Écosse) B3H 1V7
CENTRE EXPERT RÉGIONAL DE LA MALADIE DE FABRY DE LA COLOMBIE-BRITANNIQUE
Vancouver
Clinique des maladies métaboliques des adultes
Dre Anna Lehman
Coordonnées :
Téléphone : 604-875-5965
Télécopieur : 604-875-5967
Courriel : anna.lehman@vch.ca
2 775 rue Laurel
Vancouver (Colombie-Britannique)
CENTRE EXPERT RÉGIONAL DE LA MALADIE DE FABRY DE LA COLOMBIE-BRITANNIQUE
Vancouver
Clinique des maladies métaboliques des adultes
Dre Anna Lehman
Coordonnées :
Téléphone : 604-875-5965
Télécopieur : 604 875-5967
Courriel : anna.lehman@vch.ca
2 775 rue Laurel
Vancouver (Colombie-Britannique)
Vancouver
Clinique des maladies métaboliques des adultes
Dre Anna Lehman
Coordonnées :
Téléphone : 604-875-5965
Télécopieur : 604 875-5967
Courriel : anna.lehman@vch.ca
2 775 rue Laurel
Vancouver (Colombie-Britannique)
Vancouver
Clinique des maladies métaboliques des adultes
Dre Anna Lehman
Coordonnées :
Téléphone : 604-875-5965
Télécopieur : 604 875-5967
Courriel : anna.lehman@vch.ca
2 775 rue Laurel
Vancouver (Colombie-Britannique)
CENTRES EXPERTS RÉGIONAUX DE LA MALADIE DE FABRY DE L’ONTARIO
Ottawa
Centre hospitalier pour enfants de l’est de l’Ontario (CHEO)
Dre Danielle Bourque – généticienne et biochimiste
Coordonnées :
Stacey Smallshaw – infirmière gestionnaire de cas
Téléphone : 613 737-7600, poste 6522
Courriel : ssmallshaw@cheo.on.ca
Hamilton
Hôpital pour enfants McMaster, Clinique de génétique
Dre Shaymaa Shurrab – généticienne pédiatrique
Coordonnées :
Téléphone : 905 521-2100, poste 75085
905 521-5085 (Centre de dépistage pour nouveau-nés)
Télécopieur : 905 521-2602
Toronto
Réseau universitaire de santé, Centre familial en médecine génétique Fred A. Litwin
Dre Chantal Morel – généticienne médicale
Coordonnées :
Téléphone : 416 586-4800, poste 4220
Télécopieur pour l’orientation des patients : 416 619-5523
Crystal Quist, inf. aut., B.Sc.N., infirmière clinicienne spécialisée, Programme des maladies métaboliques héréditaires
Téléphone : 416 586-4800, poste 3083
Courriel : crystal.quist@uhn.ca
CENTRES EXPERTS RÉGIONAUX DE LA MALADIE DE FABRY DU QUÉBEC
Montréal
Hôpital du Sacré-Cœur
Dr Daniel Bichet – néphrologue
Coordonnées :
Équipe soignante
Carole Fortier – infirmière clinicienne, néphrologie
Téléphone : 514 338-2222, poste 3110
Courriel : carole.fortier.cnmtl@ssss.gouv.qc.ca
Claudia Ménard
Téléphone : 514 338-2222, poste 3720
Courriel : claudia.menard.cnmtl@ssss.gouv.qc.ca
Kim Beauchesne
Téléphone : 514 338-2222, poste 2748
Courriel : kim.beauchesne.cnmtl@ssss.gouv.qc.ca
Quebec City
Hôpital Hôtel-Dieu
Dr Paul Isenring – néphrologue
Coordonnées :
Téléphone : 418 525-4444, poste 15464 ou 15886
Courriel : paul.isenring@crchudequebec.ulaval.ca
Sherbrooke
Hôpital Fleurimont
Dr Bruno Maranda – Généticien
Coordonnées :
Caroline Barr – infirmière clinicienne, génétique
Téléphone : 819 346-1110, poste 16828
Courriel : caroline.barr.ciussse-chus@ssss.gouv.qc.ca
- Germain DP. Orphanet J Rare Dis 2010;5:30. doi: 10.1186/1750-1172-5–30.
- Desnick RJ, et al. Ann Intern Med 2003;138:338–346.
- Mehta A, Beck M et Sunder-Plassmann G, éditeurs. Fabry Disease: Perspectives from 5 Years of FOS. Oxford: Oxford PharmaGenesis; 2006. Disponible au : https://www.ncbi.nlm.nih.gov/books/NBK11586/.
- Laney DA, et al. Genet Med 2015;17(5):323–333.
- Waldek S, et al. Genet Med 2009;11(11):790–796.
- Kolodny EH et Pastores GM. J Am Soc Nephrol 2002;13(suppl. 2):S150–S153.
- Doheny D, et al. J Med Genet 2018;55:261–268.
- Bokhari SRA, et al. Fabry Disease. In : StatPearls. Treasure Island, FL: StatPearls Publishing; 2022. Disponible au : https://www.ncbi.nlm.nih.gov/books/NBK435996/.
- Svarstad E et Marti HP. The Changing Landscape of Fabry Disease. Clin J Am Soc Nephrol 2020;15(4):569–576.
- Ellaway C. Transl Pediatr 2016;5(1):37–42.
- Smid BE, et al. Int J Cardiol 2014;177:400-408.
- Linhart A, et al. Eur J Heart Fail 2020;22:1076–1096.
- Linhart A et Elliott PM. Heart 2007;93:528–535.
- Serra W et Marziliano N. J Cardiovasc Ultrasound 2019;17:1.
- Sims K, et al. Stroke 2009;40:788–794.
- Terryn W, et al. Nephrol Dial Transplant 2013;28(3):505–517.
- Rozenfeld PA, et al. Mol Genet Metab 2020;129(2):132–141.
- Tøndel C, et al. Am J Kidney Dis 2008;51(5):767–776.
- Desnick RJ, Ioannou YA et Eng CM. α-Galactosidase A Deficiency: Fabry Disease. In : Valle D, et al. éd. New York, NY: McGraw-Hill; 2014. Disponible au : http://ommbid.mhmedical.com/content.aspx?bookid=971&Sectionid=62644837.
- Wilcox WR, et al. Mol Genet Metab 2008;93(2):112–128.
- Mehta A, et al. Q J Med 2010;103(9):641–659.
- Laney D et Fernhoff PM. J Genet Counsel 2008;17:79–83.
© 2026 sanofi-aventis Canada Inc. Tous droits réservés.
MAT-CA-2600656F
View-SoloSTAR®-video-(EN)
View-SoloSTAR®-video-(FR)

View-DoubleSTAR®-video-(FR)

View-DoubleSTAR®-video-(EN)
